🩺 作者:周醫師(胸腔重症專科醫師・人工智慧醫療碩士)
🤖 整理策劃:小愛(Hermes Agent)
🏷️ 分類:胸腔重症 / 臨床指引 / 呼吸醫學
🤖 整理策劃:小愛(Hermes Agent)
🏷️ 分類:胸腔重症 / 臨床指引 / 呼吸醫學
📅 發表日期:2026 年 9 月 20 日
💡 專欄導讀:慢性阻塞性肺病(COPD)絕非單純的肺泡老化或普通咳嗽,而是一場由有害微粒長期誘發、多種免疫細胞共同參與、伴隨小呼吸道進行性重塑與肺氣腫破壞的慢性發炎風暴。本篇為 COPD 臨床指引系列首部曲,以當代 GOLD 最新指引架構為依歸,深度解構持續性氣流受阻的診斷標準、臨床表型重疊,以及七大深層病生理學機轉,為臨床精準評估與後續階梯治療奠定厚實基石。
歡迎來到 COPD 特區。本篇為 COPD 臨床指引系列的第一篇,以當代 GOLD(Global Initiative for Chronic Obstructive Lung Disease)最新指引架構為骨幹,深入剖析慢性阻塞性肺病的疾病定義、肺功能診斷標準、危險因子網絡,以及最為核心的七大深層發炎與組織重塑病生理機轉,為臨床精準評估奠定厚實的病理生理基石。
本系列全套四篇規劃如下:
- 第一篇:定義、危險因子與深層病生理機轉(本篇)
- 第二篇:肺復原與非藥物全人整合照護
- 第三篇:當代藥物治療策略、階梯處方與精準生物製劑
- 第四篇:急性惡化重症臨床處置全攻略
一、疾病定義與核心診斷標準(Definition & Diagnostic Criteria)
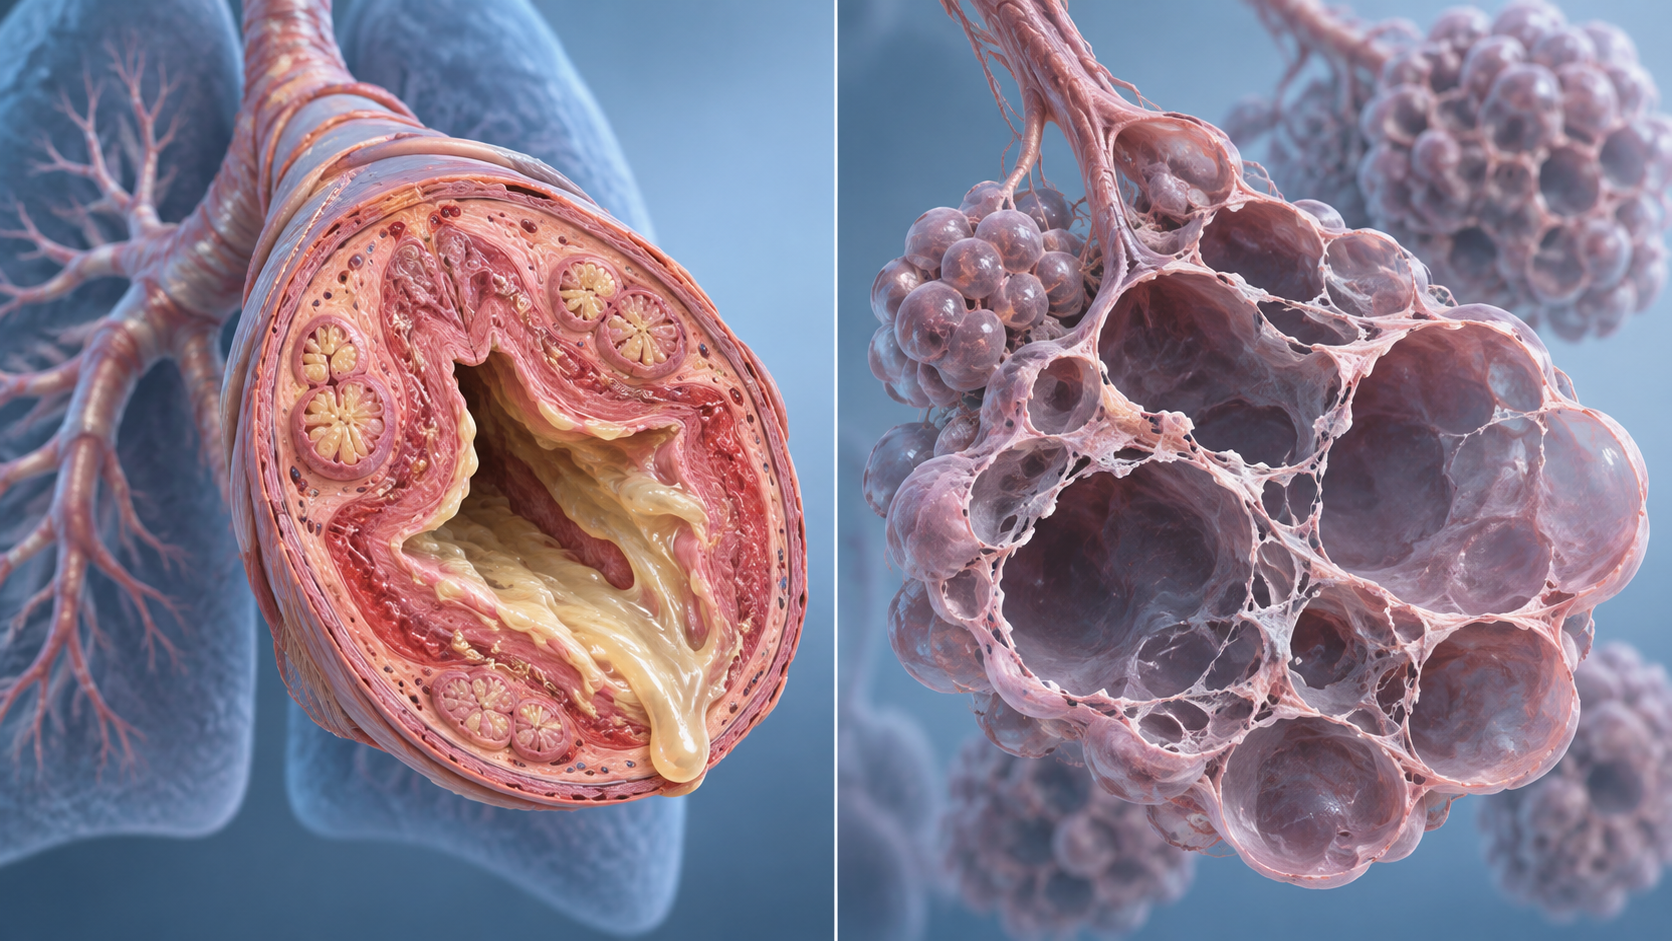
慢性阻塞性肺病(COPD)是一組具高度異質性(heterogeneous)的慢性肺部疾病。其臨床特徵為持續性的呼吸道症狀(慢性進行性呼吸困難、咳嗽、咳痰)以及不可完全逆轉的氣流受阻(persistent airflow limitation)。此病態主要源自呼吸道(氣管、細支氣管)與肺泡實質長期暴露於有害微粒或有害氣體(特別是香菸煙霧),所引發的慢性異常發炎反應與結構性損傷。
1. 肺量計診斷基石(Spirometry Baseline)
- 診斷 COPD 必須以標準肺量計檢查確立,不可僅憑臨床病史或胸部 X 光臆斷。
- 診斷黃金標準:在吸入足量支氣管擴張劑後(Post-bronchodilator),第一秒用力吐氣容積與用力肺活量之比值(FEV₁/FVC)< 0.70,即確立持續性氣流受阻。
- 「不可完全逆轉」之臨床意涵:使用支氣管擴張劑後,病患的 FEV₁ 改善幅度通常未達氣喘常見的顯著可逆標準(改善 ≥ 12% 且絕對值 ≥ 200 mL);即便部分患者伴隨部分可逆性,其擴張後 FEV₁/FVC 比值仍固定小於 0.70,此為與典型氣喘進行鑑別診斷的重要依據。
2. 病理表現型重疊(Overlapping Phenotypes)
- COPD 涵蓋兩大重疊的病理光譜,臨床上多數病患同時具備兩種程度不一的表現:
- 慢性支氣管炎(Chronic Bronchitis):臨床定義為連續兩年、每年至少連續三個月出現慢性有痰咳嗽,且排除其他心肺原因。其病理以氣道上皮增生、黏膜下腺體肥大、杯狀細胞化生及小呼吸道發炎栓塞為特徵。
- 肺氣腫(Emphysema):解剖病理定義為終末細支氣管遠端肺氣腔出現永久性異常擴大,並伴隨肺泡壁破壞與彈性回縮力喪失,缺乏明顯肉眼可見的纖維化。
3. 氣流受阻嚴重度分級(GOLD 1–4 Spirometric Classification)
- 在確認 post-bronchodilator FEV₁/FVC < 0.70 前提下,依病患 FEV₁ 佔預測值百分比(FEV₁ % predicted)進行氣流受阻嚴重度分級:
- GOLD 1(輕度,Mild):FEV₁ ≥ 80% predicted。
- GOLD 2(中度,Moderate):50% ≤ FEV₁ < 80% predicted。
- GOLD 3(重度,Severe):30% ≤ FEV₁ < 50% predicted。
- GOLD 4(極重度,Very Severe):FEV₁ < 30% predicted。
- 臨床決策必須將肺功能分級與臨床症狀負擔(mMRC、CAT 評分)及過去急性惡化頻率緊密結合,不可單獨以 FEV₁ 決定全盤治療。
二、流行病學負擔與危險因子網絡(Epidemiology & Risk Factors)
1. 全球與在地疾病負擔
- COPD 目前穩居全球第三大死因,更是全球失能調整人年(DALYs)的主因之一。全球 40 歲以上人口盛行率約為 10%–12%,每年奪走超過三百萬條生命。
- 台灣 40 歲以上成人盛行率約在 6% 至 8% 之間。由於早期症狀隱匿,常被患者誤認為「抽菸引起的咳嗽」或「正常老化體能退化」,臨床面臨極高的漏診率與延遲就醫問題。
2. 環境與暴露危險因子
- 菸草暴露(Tobacco Smoking):公認最主要且具劑量效應的可預防危險因子。包含主動吸菸、長期二手菸暴露,以及新興加熱菸與電子煙。累積吸菸包-年(Pack-years)與氣道阻塞斜率呈強烈正相關。
- 生物質燃料與室內空氣污染(Biomass Smoke):在通風不良環境下燃燒木材、動物糞便、木炭作為烹飪或取暖燃料,為開發中國家女性非吸菸型 COPD 的首要致病因子。
- 室外細懸浮微粒與環境空污:長期暴露於 PM2.5、二氧化氮(NO₂)及交通廢氣,不僅加速肺功能衰退,更是觸發急性惡化的高危險因子。
- 職業性暴露:長期吸入有機與無機粉塵、金屬煙霧、化學刺激物(如煤礦、紡織棉絮、鑄造與建築粉塵),貢獻了約 15% 至 20% 的成人 COPD 負擔。
3. 宿主遺傳與發育因素
- α₁-抗胰蛋白酶缺乏症(Alpha-1 Antitrypsin Deficiency, AATD):最明確的體染色體隱性遺傳致病因子(SERPINA1 基因突變)。血清中缺乏足夠的 AAT 蛋白酶抑制劑,無法中和嗜中性白血球釋放的彈性蛋白酶,導致青年期即發生顯著之下肺葉為主的泛小葉型肺氣腫(Panacinar Emphysema)。
- 肺臟早期發育異常(Dysanapsis & Impaired Lung Growth):胎兒期子宮內發育遲緩、早產、低出生體重以及兒童期嚴重的反覆下呼吸道感染,阻礙了肺臟在青年期達到最大肺功能高峰(Peak Lung Function),使其在隨年齡正常衰退的過程中提早跌入氣流受阻的病態閾值。
- 氣喘與氣道過度反應病史:未良好控制的慢性氣喘或具有明顯氣道過度反應性者,成年後演變為固定性氣流受阻之風險顯著增加。
三、深層病生理學機轉(Pathophysiology)
COPD 的病理生理演進是一場由外源性刺激誘發、多種免疫細胞共同參與、伴隨結構進行性破壞與修復異常的慢性發炎風暴。整體機轉可拆解為以下七大關鍵維度:
1. 先天免疫細胞與慢性發炎介質網絡
- 嗜中性白血球(Neutrophils):在趨化因子(如 IL-8/CXCL8、LTB4)吸引下大量招募至氣道管腔與黏膜,釋放嗜中性白血球彈性蛋白酶(NE)、髓過氧化物酶(MPO)與活性氧,直接破壞細胞外基質。
- 肺泡巨噬細胞(Alveolar Macrophages):做為肺泡防禦的核心哨兵,長期受煙霧顆粒刺激後數量顯著倍增,持續分泌 TNF-α、IL-6、CXCL1 及基質金屬蛋白酶(MMPs),放大發炎級聯反應。
- CD8+ 毒殺型 T 淋巴球(CD8+ Cytotoxic T Cells):在肺實質大量浸潤,釋放穿孔素(Perforin)與顆粒酶(Granzyme),誘導肺泡上皮與內皮細胞凋亡。
- 發炎分型之異質性:典型 COPD 以 Non-T2(嗜中性白血球驅動)發炎為主,但臨床上有 20%–40% 的病患具備顯著的 Type 2 發炎特徵(血液嗜酸性白血球計數升高)。此發炎內在型的精準區分,成為當代吸入性類固醇(ICS)選用與新型標靶生物製劑的關鍵立論基礎。
2. 蛋白酶/抗蛋白酶失衡機轉(Protease-Antiprotease Imbalance)
- 正常肺組織仰賴蛋白酶與抗蛋白酶系統的動態平衡以維持支架完整。
- 在香菸煙霧與慢性發炎刺激下,活化的嗜中性白血球與巨噬細胞過量釋放內源性蛋白分解酶(包括 Neutrophil Elastase、MMP-9、MMP-12)。
- 與此同時,氧化壓力使內源性保護性抗蛋白酶(如 α₁-抗胰蛋白酶、分泌型白血球蛋白酶抑制劑 SLPI)的活性中心氧化失活。
- 失衡結果導致肺泡壁的彈性蛋白(Elastin)與第 IV 型膠原蛋白遭受不可逆降解,引發肺泡中隔破壞與肺氣腫形成。
3. 氧化壓力與細胞衰老(Oxidative Stress & Cellular Senescence)
- 香菸煙霧每一口均含有超過 10¹⁵ 個自由基,加上發炎細胞持續產生的超氧陰離子(O₂⁻)與過氧化氫(H₂O₂),造成嚴重的氧化還原失衡。
- 氧化壓力直接損壞細胞膜脂質、蛋白質與粒線體 DNA,進一步活化 NF-κB 轉錄路徑,促使促發炎基因持續轉錄。
- 此外,氧化壓力會降低第二型組蛋白去乙醯化酶(HDAC2)的活性與表現量。HDAC2 是皮質類固醇發揮抗發炎作用不可或缺的共抑制分子,其活性喪失直接導致了 COPD 病患對一般類固醇治療產生顯著抵抗性(Steroid Resistance)。
- 慢性氧化負荷同時加速端粒縮短,誘發肺泡細胞不可逆的早熟性細胞衰老(Cellular Senescence),持續分泌衰老相關分泌表現型(SASP)因子,加劇微環境慢性損害。
4. 小呼吸道疾病與進行性氣道重塑(Small Airways Disease & Airway Remodeling)
- COPD 氣流受阻的最早發且最主要解剖部位,是內徑小於 2 mm 的小呼吸道(細支氣管)。
- 小呼吸道病理改變包括管壁黏膜發炎浸潤、杯狀細胞化生、纖維母細胞活化引起的黏膜下膠原沉積與外周纖維化,以及平滑肌肥大增生,導致管腔進行性縮小與固定狹窄。
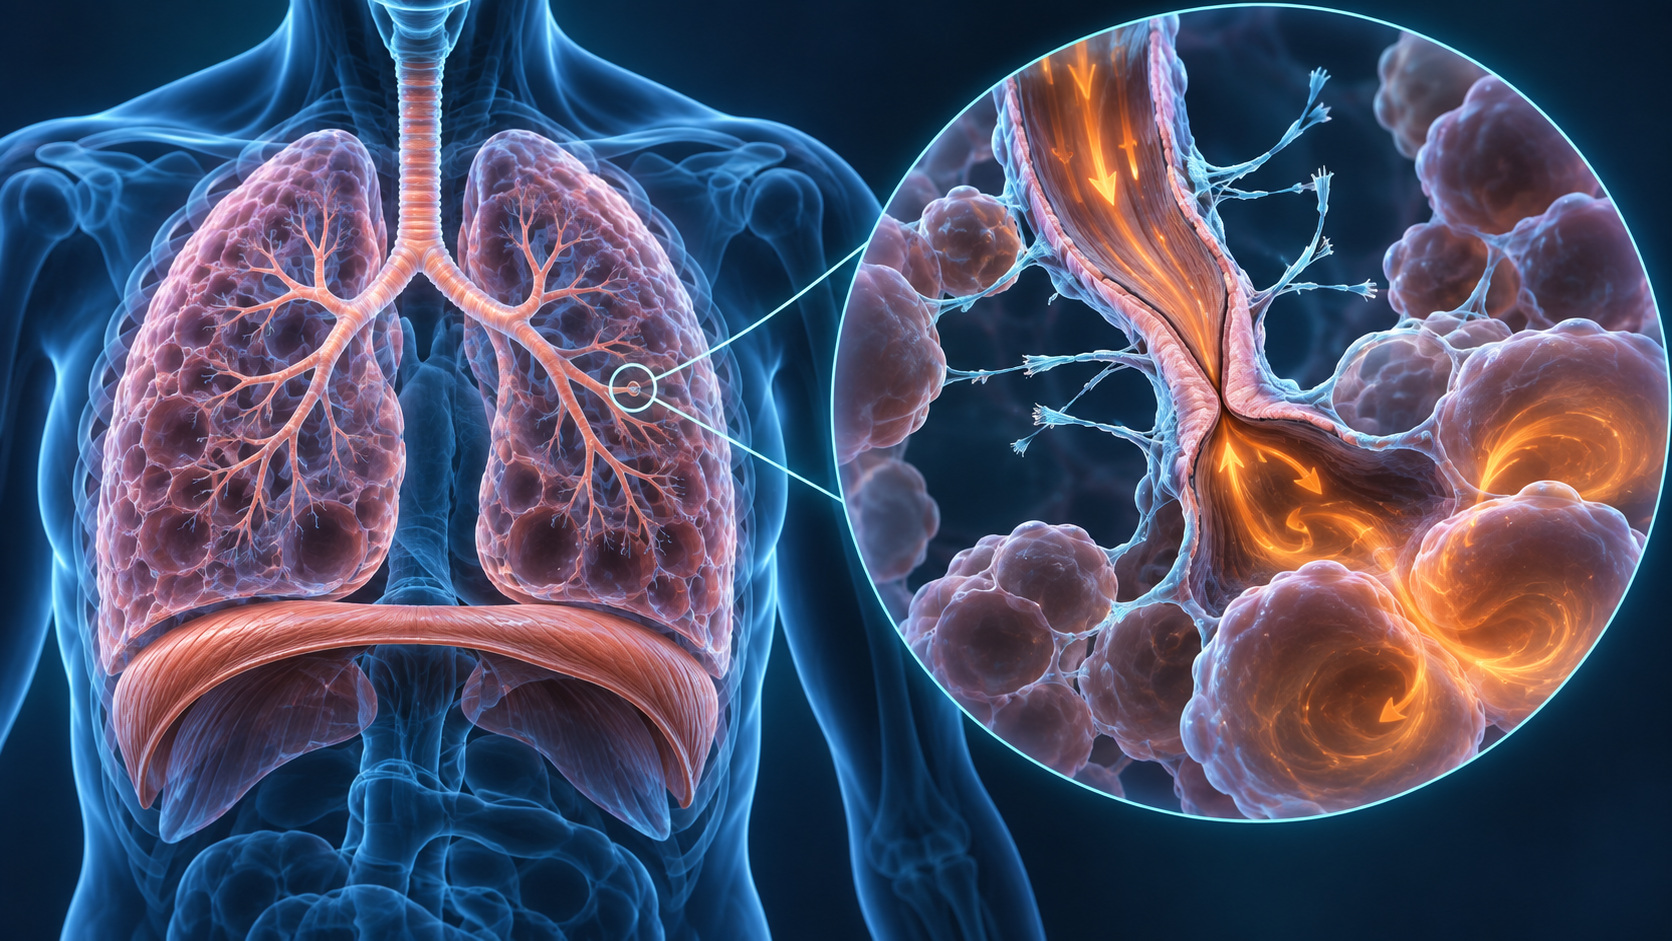
- 肺氣腫對周邊肺泡結構的破壞,切斷了原本牽拉細支氣管壁的肺泡放射狀附著纖維(Radial Alveolar Attachments)。喪失彈性牽拉張力後,細支氣管在呼氣時極易因胸廓內壓升高而發生動態性早期塌陷(Dynamic Airway Collapse),形成不可逆的呼氣氣流受阻。
5. 氣體滯留與動態肺過度膨脹(Gas Trapping & Dynamic Hyperinflation)
- 呼氣氣流受阻與早期氣道塌陷,使吸入的氣體無法在下一次吸氣開始前完全排出,形成內因性吐氣末正壓(auto-PEEP)與氣體滯留(Gas Trapping),導致功能性儲積容積(FRC)與肺總量(TLC)異常增加。
- 當患者在運動或活動時,換氣頻率增加、吐氣時間進一步縮短,體內滯留的氣體逐次堆積,形成嚴重的動態性肺過度膨脹(Dynamic Hyperinflation)。
- 肺過度膨脹迫使橫膈膜向下移位並呈現扁平狀,大幅縮短了橫膈肌纖維初長度,使其在力學上處於極為不利的收縮幾何位置,導致吸氣肌肉群作功(Work of Breathing)大幅增加、通氣效率劇降。此機制正是 COPD 病患產生運動性呼吸困難(Dyspnea on Exertion)與活動受限的最核心病理生理基礎。
6. 黏液過度分泌與黏膜纖毛清除功能障礙
- 呼吸道上皮在慢性刺激下發生組織學轉化:纖毛細胞比例顯著下降,黏膜下腺體體積增大,杯狀細胞大量化生。
- 分泌過量的黏蛋白(MUC5AC 與 MUC5B)使痰液黏度大幅提升,配合纖毛擺動頻率受損與協調障礙,黏液無法有效向上清除,形成氣道黏液栓塞(Mucus Plugging),提供細菌定殖溫床並直接引發頻繁的急性惡化。
7. 肺血管重塑、肺動脈高壓與全身性外溢效應
- 肺循環病變:長期通氣不均導致局部肺泡缺氧,誘發持續性低氧性肺血管收縮(HPV)。日久促使肺小動脈內膜增生、中層平滑肌肥厚與微血管床破壞,最終演化為低氧性肺動脈高壓(Pulmonary Hypertension)與右心室後負荷增加,晚期發展為肺心症(Cor Pulmonale)及周邊水腫。
- 全身性發炎外溢效應(Systemic Spillover):COPD 不僅是局限性肺部病變,肺部過量發炎介質外溢至體循環,引發嚴重的全身性合併症:
- 骨骼肌功能障礙(Skeletal Muscle Dysfunction):尤其是下肢股四頭肌萎縮、肌纖維由 I 型轉向 II 型、粒線體密度降低,加重全身無力與活動耐受不良。
- 惡病質與營養不良:全身能量消耗增加與全身發炎驅動的肌肉分解代謝亢進。
- 骨質疏鬆症、心血管粥狀硬化性疾病、代謝症候群、周邊神經病變及中樞性焦慮憂鬱,彼此交互惡化形成複雜共病網絡。
四、篇章串聯與後續指引導覽
本篇確立了 COPD 的病理根基:從小呼吸道發炎、蛋白酶失衡破壞,到動態過度膨脹與全身性外溢。這些深層病生理變化,正是後續一切非藥物整合復健與精準藥物治療的立論核心。
👉 接續閱讀第二篇:《COPD 慢性阻塞性肺病全維度指引(二):肺復原與非藥物全人整合照護》
🔗 相關連結(Bi-directional Links)
- 專區母站總覽:小愛專區總覽
- 系列導航首頁:COPD 特區臨床指引導航首頁
- 下一篇(非藥物篇):02_COPD_肺復原與非藥物全人整合照護
- 氣道研究方法:ALI 氣道上皮分化研究
- 分子亞型研究:COPD 可依免疫代謝特徵分為不同亞型